资源介绍
视频数量:14个
总时长:1小时35分
课程介绍:
良好临床实践研究者进修课程
一场临床试验从方案设计到最终完成,研究者是贯穿始终的核心角色。药品的有效性和安全性数据靠什么来保证质量?受试者的权益由谁来守护?这些问题的答案都指向同一个框架——ICH良好临床实践规范。ICH E6(R3)作为国际公认的临床试验质量标准,2023年底正式落地实施后,对研究者提出了更明确的要求。这门课程聚焦研究者的职责与实操,用一个半小时把GCP的重点内容梳理清楚。
一、GCP原则:不能被当作背景墙纸的核心框架
拿到GCP文件,很多人的第一反应是翻到附录去看具体条款,却忽略了文件开头的总体原则。但恰恰是这些原则,构成了理解所有具体要求的基础。课程第一部分直接切入"为什么需要原则"——好的临床研究不是靠死记硬背条款做出来的,而是需要一种贯穿始终的批判性思维,原则本身也保留了灵活运用空间。
课程会系统讲解ICH E6(R3)的11条核心原则,覆盖受试者保护、数据可靠性、风险管理等核心领域。授课老师结合自身经历,说明每条原则在实际操作中意味着什么、容易踩哪些坑。课程还引入ICH E8中"关键至质量"的思维方法,教你识别试验中真正影响受试者安全和数据质量的重要因素,而不是把精力平均分配到每一个细节。
二、资质、资源与团队培训
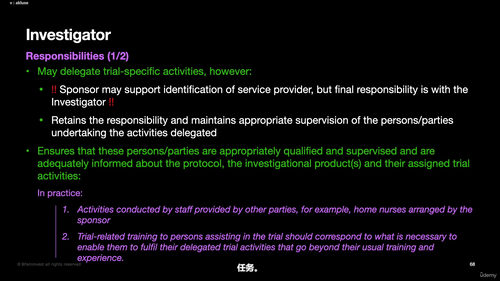
在正式开展试验之前,研究者需要满足哪些基本条件?课程从研究者的资格要求讲起——具备相应的医学背景和资质是最起码的。团队成员也要接受GCP及相关培训,培训不是走过场,而是要真正理解每一步操作背后的逻辑是什么。
资源评估同样重要。课程会讲到研究者需要在试验启动前评估自己是否有足够的人员、设备、设施来支撑试验的开展。你不能接下一个三期临床试验,却连基本的检测条件都不齐全。这一部分帮你建立"试验前自检"的意识,避免试验进行中才发现资源捉襟见肘。
三、与伦理委员会的沟通及方案依从
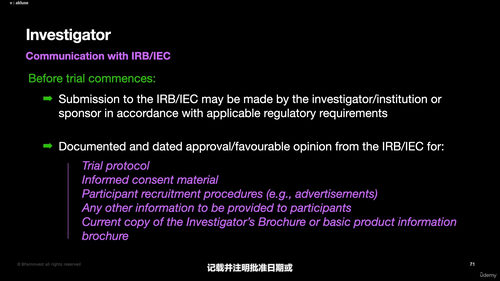
伦理委员会(IRB/IEC)是临床试验中保护受试者权益的重要机构。研究者需要和伦理委员会保持持续沟通——不只是试验开始前提交申请,试验过程中如果出现方案修订或新增安全性信息,都要及时报告。课程把沟通的时机、方式和内容讲得比较清楚。
方案依从性是另一个重点。一旦方案通过审批,研究者必须严格按照方案执行,不能随意修改。如果确实需要调整,应该走什么样的流程?对于试验提前终止或暂停的情况,课程给出了具体的处理步骤和通知义务,帮助你避免因操作不当带来的合规风险。
四、受试者保护:知情同意与安全报告
知情同意是临床试验中最容易出问题的环节。课程用一整节篇幅拆解了知情同意的完整流程:试验开始前需要获得伦理委员会对知情同意材料的书面批准;知情同意过程要由有资质的研究者进行,使用通俗易懂的语言,避免冗长复杂;可以借助图片、视频等辅助手段帮助受试者理解,但所有材料都必须经过伦理委员会审批。
几条基本准则同样不能忽视:不能强迫或不当影响受试者参与;不能包含让受试者放弃法律权利的语言;远程知情同意在适当情况下可以考虑,但需要符合当地法规。
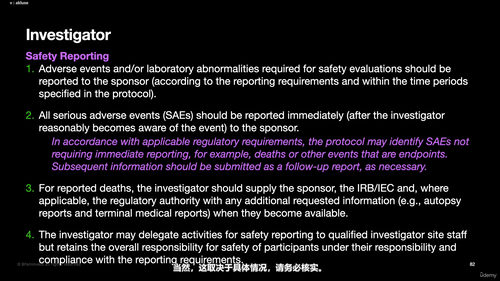
受试者的医疗照护和安全性报告是研究者的核心职责。出现不良事件如何处理?严重不良事件何时报告、向谁报告、报告哪些内容?课程都做了具体说明,让你知道遇到紧急情况时第一步该做什么。
五、试验用药品管理与随机化揭盲
试验用药品的管理看似简单,实则容易出纰漏。从接收、储存、分发到回收,每一个环节都需要完整的记录和可追溯的流程。课程会讲到药品管理的关键控制点,包括谁有权接触药品、储存条件如何保证、如何防止药品误用或混用。
随机化和揭盲是保证数据客观性的关键设计。课程解释了研究者需要了解的随机化程序,以及紧急揭盲的适用情形和揭盲后需要采取的措施。这些内容对参与随机对照试验的研究者来说是必备知识。
六、记录、报告与试验收尾
临床试验的记录和报告贯穿全过程。从筛选入选表、原始病历、病例报告表到安全性报告和总结报告,每一份文件都需要真实、准确、完整、及时。课程最后一部分强调记录要求,包括数据修改的规范、源文件的管理、监管核查的应对。
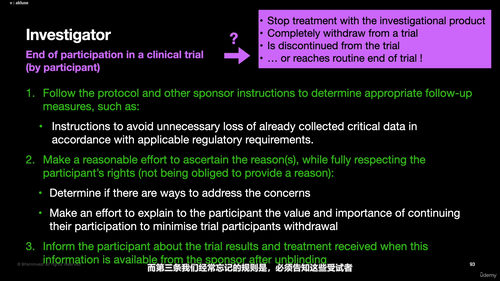
当受试者决定退出试验时,研究者需要做什么?课程讲到研究者应遵循方案和申办方的指示确定随访措施,尽合理努力查明退出原因(但不强制要求),并在揭盲后告知受试者关于试验结果的信息。附带的知情同意检查清单是一个实用的工具,可以帮助研究者在实际操作中逐项核对流程的规范性。
课程适合在医院或研究机构从事临床研究的研究者、研究生,以及在制药或CRO公司负责临床试验监查和运营的专业人员。课程时长虽只有一个半小时,但内容紧凑、要点突出,适合作为入门或进修的快速学习材料,也可以作为日常工作的参考。学完之后,你对研究者的职责边界会有更清晰的认识,面对实际操作中的具体问题时也能更有底气。